
Sommario
La sindrome di Lesch-Nyhan rappresenta una delle patologie genetiche rare più complesse da affrontare per la medicina moderna. Questa rara condizione ereditaria altera profondamente il metabolismo delle purine. Di conseguenza, provoca un accumulo eccessivo di acido urico nell’organismo. Le conseguenze cliniche colpiscono gravemente il sistema nervoso, i reni e l’apparato articolare. Comprendere le origini della patologia aiuta a interpretare i primi segnali d’allarme nei bambini.
Un’alterazione specifica del cromosoma X causa questo deficit enzimatico irreversibile. Di conseguenza, i sintomi compaiono già nei primi mesi di vita. I piccoli pazienti manifestano ritardi motori, problemi renali e comportamenti involontari complessi. Una diagnosi precoce risulta fondamentale per impostare tempestivamente la presa in carico multidisciplinare. Prosegui nella lettura per scoprire come la ricerca medica e le terapie attuali riescano a migliorare la qualità di vita dei pazienti.
Cosa sapere sulla sindrome di Lesch-Nyhan: sintomi, cause e come fantastica la presa in carico
La sindrome di Lesch-Nyhan è una patologia metabolica rara e complessa di natura ereditaria. Essa è causata dall’assenza totale dell’enzima ipoxantina-guanina fosforibosiltrasferito (HGPRT). In condizioni normali, questo enzima permette di riciclare le basi puriniche all’interno della cellula. In sua assenza, le purine vengono degradate massivamente ad acido urico. L’accumulo urico grave danneggia progressivamente diversi organi e tessuti. La malattia colpisce quasi esclusivamente soggetti di sesso maschile. Per approfondire schede cliniche verificate e report scientifici di riferimento, è possibile consultare il portale istituzionale Orphanet.
Perché si sviluppa: cause genetiche spiegate in modo semplice
La patologia deriva da una mutazione nel gene HPRT1, situato sul cromosoma X. La trasmissione ereditaria segue un modello recessivo legato al sesso. Le donne possiedono due cromosomi X e risultano quasi sempre portatrici sane della condizione.
I maschi ereditano un unico cromosoma X dalla madre. Se questo porta la mutazione, sviluppano inevitabilmente la sindrome. Il deficit dell’enzima HGPRT altera la produzione di dopamina nei nuclei della base cerebrali. Questa disfunzione neurochimica causa la gravissima componente motoria e comportamentale della patologia.
Come si manifesta: sintomi principali e segni precoci
I primi segnali d’allarme si manifestano tra i tre e i sei mesi di vita del neonato. I genitori notano spesso ipotonia muscolare e ritardo nel controllo della testa. La sabbia urica arancione nei pannolini rappresenta un segno precoce fondamentale.
Col passare dei mesi compaiono movimenti involontari di tipo coreoatetosico e ipertonia spastica. Intorno ai tre anni compare il sintomo più caratteristico: l’autolesionismo compulsivo. I bambini tendono a mordersi labbra, dita e mucosa orale fino a procurarsi lesioni severe. Si associano inoltre calcoli renali, gotta giovanile e insufficienza renale progressiva.
La diagnosi: come viene riconosciuta e i test coinvolti
L’iter diagnostico parte dal sospetto clinico e dall’analisi dell’acido urico nel sangue e nelle urine. L’iperuricemia e l’iperuricosuria sono reperti quasi costanti nei pazienti affetti.
La conferma diagnostica richiede il dosaggio enzimatico dell’HGPRT. Il test viene eseguito su campioni di sangue eritrocitario o su colture di fibroblasti cutanei. Nei pazienti affetti, l’attività enzimatica risulta inferiore all’1%. Infine, l’analisi genetica individua la mutazione specifica del gene HPRT1 per la consulenza familiare.
La presa in carico: approcci terapeutici e supporto alle famiglie
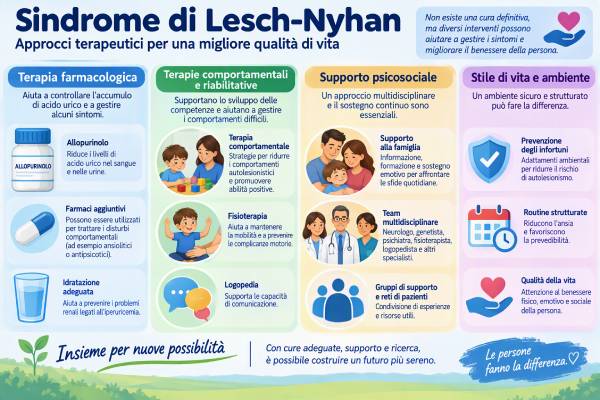
Non esiste ancora una cura genetica o sostitutiva risolutiva per questa malattia. La gestione clinica punta a prevenire le complicanze organiche e a gestire i sintomi complessi.
L’allopurinolo è il farmaco di scelta per controllare la sintesi di acido urico. Esso previene la nefropatia urica, i calcoli renali e le manifestazioni artritiche dolorose. Il trattamento dei disturbi neurologici necessita di miorilassanti come il baclofen e di fisioterapia costante. Per prevenire i comportamenti autolesivi si ricorre a dispositivi protettivi orali e al supporto psicologico continuativo per le famiglie.
Comprendere la genetica della sindrome di Lesch-Nyhan
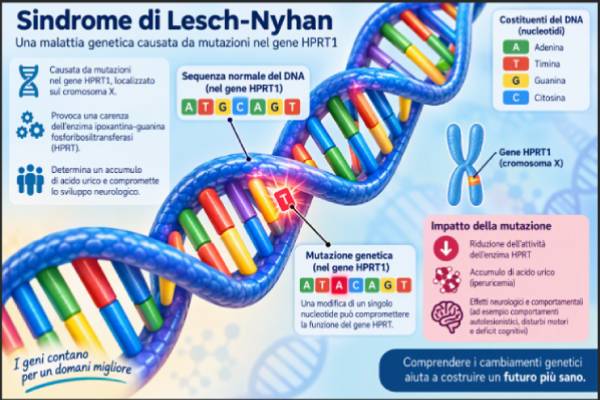
- La mutazione del gene HPRT1: cosa significa. L’alterazione del gene HPRT1 impedisce la sintesi dell’enzima HGPRT. Senza questo fattore, la via di recupero delle purine si blocca completamente. Per approfondire gli aspetti genetici, consulta le risorse dell’Istituto Superiore di Sanità sul portale ISS Malattie Rare.
- Come si trasmette: aspetti genetici e ereditarietà. La trasmissione segue un modello recessivo legato al cromosoma X. Le madri portatrici sane hanno il 50% di probabilità di trasmettere il gene mutato ai figli maschi.
- Differenze tra casi sporadici e familiari. Molti casi derivano da ereditarietà materna diretta. Tuttavia, circa un terzo delle diagnosi è causato da mutazioni genetiche de novo spontanee.
- Implicazioni della carenza di enzima HPRT: effetti sul corpo. La mancanza di enzima genera un accumulo massivo di acido urico nei tessuti. Inoltre, compromette lo sviluppo dei percorsi dopaminergici cerebrali, scatenando la sintomatologia neurologica e comportamentale.
La sindrome di Lesch-Nyhan rispetto ad altre condizioni neurologiche rare
La diagnosi differenziale risulta fondamentale nei primi mesi di vita. Molte sindromi genetiche condividono ipotonia o disturbi dello sviluppo. Tuttavia, l’associazione tra iperuricemia e autolesionismo guidato è unica per questa condizione.
| Caratteristica | Sindrome di Lesch-Nyhan | Sindrome di Rett | Sindrome di Angelman |
| Profilo genetico | Mutazione del gene HPRT1 (Cromosoma X) | Mutazione del gene MECP2 (Cromosoma X) | Alterazione del gene UBE3A (Cromosoma 15) |
| Comportamento autolesivo | Grave, compulsivo e diretto (morsi a labbra e dita) | Assente o limitato a movimenti stereotipati delle mani | Assente; prevale un comportamento solare con risate frequenti |
| Metabolismo urico | Iperuricemia e iperuricosuria marcate | Parametri metabolici dell’acido urico nella norma | Parametri metabolici dell’acido urico nella norma |
Riconoscere precocemente questa malattia evita inutili indagini invasive. Una diagnosi tempestiva permette di proteggere subito la funzione renale. Inoltre, consente di applicare contenzioni fisiche e trattamenti mirati prima della comparsa di lesioni severe.
Dati e numeri sulla sindrome di Lesch-Nyhan
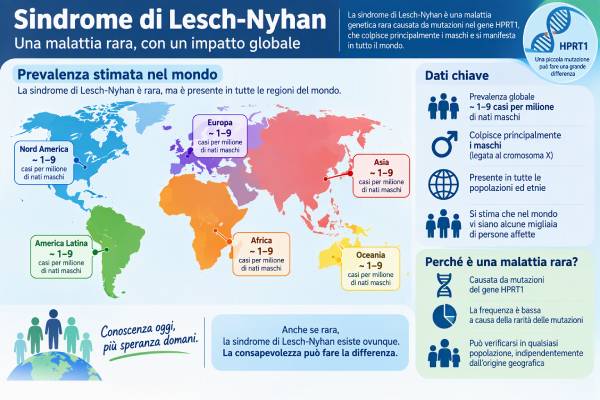
L’età media di diagnosi varia sensibilmente in base alla gravità dei sintomi primari. I primi sospetti sorgono spesso entro il primo anno di vita. Tuttavia, la conferma definitiva giunge frequentemente tra i 2 e i 3 anni. Questo ritardo coincide con la comparsa dell’autolesionismo. Gli studi recenti mostrano che una presa in carico multidisciplinare precoce migliora l’aspettativa di vita. Per consultare statistiche sanitarie e dati clinici aggiornati, è possibile visitare il portale scientifico AISM.
Incidenza e prevalenza: quante persone sono colpite
La prevalenza stimata della patologia è di circa 1 caso ogni 380.000 nati vivi. L’incidenza si mantiene costante nelle diverse popolazioni mondiali.
Trattandosi di una malattia recessiva legata al X, colpisce quasi esclusivamente maschi. Le femmine sintomatiche rappresentano un’eccezione clinica rarissima.
Distribuzione geografica e demografica
La malattia non mostra una predilezione per specifiche aree geografiche. Non si evidenziano differenze di incidenza legate all’etnia o all’origine demografica.
I dati epidemiologici confermano una distribuzione uniforme a livello globale. L’accesso tempestivo ai test genetici resta il fattore principale per individuare i casi.
FAQ
Quali sono i primi segnali della sindrome di Lesch-Nyhan nei bambini?
I primi segnali compaiono generalmente nei primi mesi di vita sotto forma di ipotonia muscolare e ritardo nello sviluppo motorio. I genitori notano spesso che il neonato non riesce a sostenere la testa in modo autonomo. Un indizio molto caratteristico e precoce è la presenza di sabbia urica di colore arancione o rosso nei pannolini. Successivamente compaiono movimenti involontari spastici, spasmi muscolari e comportamenti compulsivi di autolesionismo diretti principalmente verso labbra e dita.
È possibile prevenire questa condizione?
Trattandosi di una patologia genetica ereditaria, la prevenzione primaria non è fattibile per le mutazioni de novo. Tuttavia, per le famiglie con casi noti, la consulenza genetica rappresenta un passo fondamentale. Le donne possono sottoporsi a test per verificare se sono portatrici sane della mutazione del gene HPRT1. In caso di gravidanza a rischio, è possibile ricorrere alla diagnosi prenatale mediante villocentesi o amniocentesi per identificare tempestivamente la presenza dell’alterazione genetica nel feto.
Quali sono le opzioni di trattamento disponibili?
Non esiste una terapia risolutiva, per cui il trattamento punta a gestire le complicanze organiche e neurologiche. L’allopurinolo è il farmaco di prima scelta per ridurre l’acido urico e prevenire danni renali e calcoli. Per controllare i sintomi neurologici e gli spasmi si utilizzano miorilassanti come il baclofen e la tossina botulinica. L’autolesionismo richiede dispositivi di protezione orale, contenzioni fisiche morbide, fisioterapia e un costante supporto psicologico rivolto al nucleo familiare.
La sindrome di Lesch-Nyhan può migliorare nel tempo?
La disfunzione enzimatica di base rimane permanente e incorregibile durante tutto il corso della vita. I sintomi neurologici e i comportamenti autolesivi tendono a stabilizzarsi con la crescita, ma non regrediscono spontaneamente. Tuttavia, un trattamento farmacologico tempestivo protegge efficacemente i reni, prevenendo l’insufficienza renale precoce. Una gestione multidisciplinare costante consente di ridurre significativamente le complicazioni secondarie, migliorando la stabilità generale, la gestione dei sintomi comportamentali e la qualità della vita complessiva.
Come supportare al meglio un bambino affetto da questa sindrome?
Il supporto richiede un approccio multidisciplinare coordinato da medici, fisioterapisti e psicologi esperti. È fondamentale adattare l’ambiente domestico utilizzando protezioni morbide ed evitare situazioni di forte stress che possono scatenare crisi di autolesionismo. L’uso costante di dispositivi ortopedici e bite orali protegge il bambino da lesioni severe involontarie. Inoltre, la famiglia deve accedere a reti di sostegno sociale e associazioni di pazienti per affrontare con maggiore consapevolezza le sfide assistenziali quotidiane.
Conclusione
La sindrome di Lesch-Nyhan rimane una patologia rara e complessa, caratterizzata dal deficit dell’enzima HGPRT. Questo difetto causa iperuricemia, gravi disturbi neurologici e comportamenti di autolesionismo compulsivo. In questo contesto, la diagnosi precoce risulta fondamentale per intervenire tempestivamente. Un approccio multidisciplinare coordinato permette di prevenire i danni renali, gestire i sintomi motori e migliorare concretamente la qualità di vita dei pazienti.
La ricerca scientifica e lo sviluppo di terapie emergenti offrono nuove speranze per il futuro della gestione clinica. Sensibilizzare l’opinione pubblica ed educare la società sulle malattie rare costituisce un passo essenziale. Promuovere la conoscenza abbatte l’isolamento e garantisce il dovuto rispetto e una sincera empatia alle famiglie coinvolte. Se desideri approfondire l’argomento o condividere la tua esperienza, consulta la nostra sezione di medicina specialistica o contatta il nostro centro medico per ricevere una consulenza personalizzata.
Lascia un commento