
Sommario
Il processo di invecchiamento nasconde ancora dei segreti capaci di sfidare l’intera medicina moderna. Tra questi, la progeria di Werner rappresenta un esempio straordinario di malattia genetica rara con invecchiamento prematuro. La comprensione di questa condizione è fondamentale per valutare l’impatto sulla vita dei pazienti. Essa suscita una forte curiosità scientifica e pone grandi sfide mediche quotidiane.
Proseguendo nella lettura scoprirete quali sono le cause molecolari di questa patologia complessa. L’articolo offre una spiegazione chiara, empatica e rigorosa di tutti gli aspetti clinici. Il nostro obiettivo è sensibilizzare, informare ed eliminare ogni mito o malinteso sul tema. Continuare a leggere permette di comprendere meglio le reali prospettive terapeutiche e i sintomi iniziali.
Progeria di Werner: cosa c’è da sapere sull’invecchiamento precoce genetico
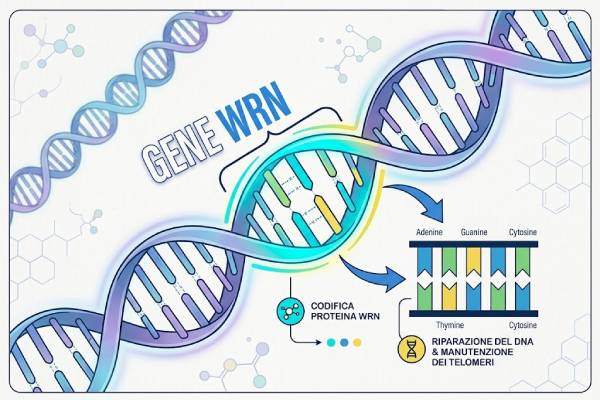
La sindrome di Werner è una patologia autosomica recessiva nota come progeria dell’adulto. Questa malattia determina un decadimento fisico accelerato dopo la pubertà.
Essa deriva da mutazioni nel gene WRN, situato sul cromosoma 8. Questo gene codifica la proteina elicasi WRN. Tali molecole riparano e mantengono stabile la struttura del DNA cellulare.
Senza l’azione corretta della proteina, le cellule accumulano lesioni irreversibili. Ciò causa senescenza cellulare precoce e perdita funzionale dei tessuti.
I primi segnali includono arresto della crescita e canizie. Successivamente compaiono atrofia cutanea, cataratta bilaterale e problemi cardiovascolari gravi. Per approfondimenti scientifici ufficiali è possibile consultare il portale dell’Istituto Superiore di Sanità.
Differenze tra progeria di Werner e altre forme di invecchiamento precoce
La progeria di Werner differisce nettamente dalla sindrome di Hutchinson-Gilford. La forma di Hutchinson-Gilford si manifesta nei primi anni di vita.
Al contrario, la sindrome di Werner ha un esordio clinico tardivo. I pazienti sviluppano una crescita regolare fino alla fase adolescenziale.
I primi sintomi evidenti compaiono attorno ai venti anni di età. Inoltre, il profilo delle mutazioni genetiche coinvolte risulta completamente distinto. La forma dell’adulto presenta anche un’alta incidenza di tumori rari.
Perché questa condizione colpisce principalmente i giovani
La patologia inizia a manifestarsi visibilmente tra i venti e i trenta anni. Questo ritardo rispecchia i tempi necessari per accumulare danni al DNA.
Durante l’infanzia, i meccanismi cellulari vicarianti riescono a contenere le anomalie. Con l’aumento della replicazione cellulare, il danno accumulato diventa insostenibile.
Le cellule smettono di dividersi ed entrano in senescenza precoce. Tale fenomeno colpisce giovani adulti in pieno sviluppo biologico. Conseguentemente, i segni tipici della terza età compaiono prematuramente.
Dentro il problema: come funziona la progeria di Werner
- La genetica dietro il problema: La patologia è causata da mutazioni autosomiche recessive del gene WRN. Questo gene sintetizza l’elicasi WRN, un enzima essenziale appartenente alla famiglia RecQ. Esso srotola la doppia elica del DNA durante i processi di replicazione.
- Come il DNA danneggiato accelera l’invecchiamento: Senza questa proteina funzionale, le cellule non riescono a riparare le rotture del DNA. Le lesioni molecolari e le mutazioni si accumulano rapidamente nei tessuti. Ciò innesca una senescenza cellulare precoce che blocca la rigenerazione tissutale.
- La connessione tra telomeri corti e invecchiamento precoce: L’assenza dell’elicasi WRN compromette la stabilità delle estremità cromosomiche. I telomeri si accorciano con una velocità anomala ad ogni divisione cellulare. Questo processo causa il blocco irreversibile del ciclo cellulare e la morte cellulare prematura.
- Le complicanze più comuni: I pazienti sviluppano precocemente disturbi metabolici complessi come il diabete mellito di tipo 2. L’osteoporosi grave e l’aterosclerosi avanzata aumentano il rischio di infarto. Esiste anche un’elevata incidenza di tumori rari, in particolare sarcomi.
- Le sfide della ricerca medica: Lo sviluppo di farmaci senolitici capaci di eliminare le cellule danneggiate rappresenta un grande obiettivo. La ricerca si concentra anche sull’editing genetico per correggere le mutazioni alla radice. Per approfondire i progetti scientifici italiani attivi consultare la Fondazione Telethon.
Invecchiamento rapido: come si confrontano le diverse condizioni
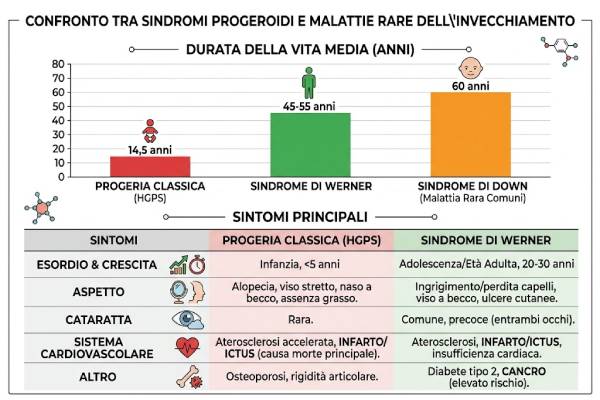
Le patologie con invecchiamento accelerato condividono alcune manifestazioni cliniche, ma differiscono nell’origine genetica e nell’esordio.
| Condizione | Mutazione Genetica | Esordio e Sintomi | Aspettativa di Vita |
| Progeria di Werner | Gene WRN (Cromosoma 8) | Seconda decade. Cataratta, atrofia cutanea e diabete. | 45-50 anni |
| Progeria Classica (Hutchinson-Gilford) | Gene LMNA (Lamina A) | Prima infanzia. Deficit di crescita e rigidità articolare. | 13-20 anni |
| Sindrome di Cockayne | Geni ERCC6 o ERCC8 | Prima infanzia. Fotosensibilità e deficit neurologici. | 10-20 anni |
Tutti questi disturbi comportano un’estrema vulnerabilità sistemica. Tuttavia, la forma di Werner si distingue per la comparsa tardiva durante la giovinezza. Le somiglianze nei meccanismi di danno al DNA offrono spunti preziosi. Comprendere una patologia aiuta a sviluppare cure per altre malattie correlate.
Numeri e fatti: l’impatto reale della progeria di Werner
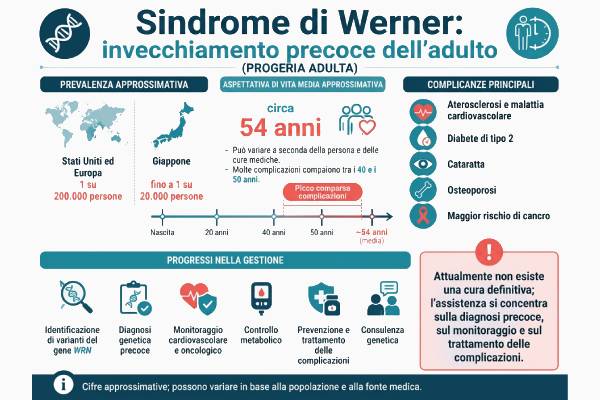
La prevalenza globale della patologia è stimata attorno a 1 caso su 200.000 individui. In alcune popolazioni isolate, come in Giappone o Sardegna, l’incidenza aumenta fino a 1 su 50.000.
L’età media di sopravvivenza per i pazienti affetti oscilla tra i 45 e i 50 anni. Le cause principali di decesso sono l’infarto miocardico e le patologie tumorali.
I tassi di diagnosi corretta sono migliorati grazie ai test genetici avanzati. Il trattamento clinico attuale rimane puramente sintomatico e multidisciplinare.
Studi recenti si concentrano sui modulatori della senescenza cellulare e sull’editing genico. Le prospettive future mirano a rallentare il decadimento dei tessuti mediante nuovi farmaci. Per ulteriori dati epidemiologici aggiornati è possibile consultare il registro scientifico di Orphanet.
FAQ
Qual è la differenza tra la progeria di Werner e altre forme di invecchiamento precoce?
La differenza principale risiede nell’età di esordio dei sintomi clinici e nei geni coinvolti. La sindrome di Werner è nota come progeria dell’adulto perché si manifesta dopo la pubertà. Al contrario, la forma classica di Hutchinson-Gilford appare durante la prima infanzia. Dal punto di vista genetico, la malattia di Werner deriva da mutazioni nel gene WRN sul cromosoma otto. Le altre patologie progeroidi presentano mutazioni differenti, come nel gene della lamina A. Inoltre, i pazienti con sindrome di Werner sviluppano una spiccata predisposizione a cataratta bilaterale, diabete e tumori rari in età giovanile.
Quali sono i sintomi più comuni nei bambini affetti da sindrome di Werner?
I bambini affetti da questa sindrome di solito non mostrano alcun sintomo clinico evidente durante l’infanzia. La crescita e lo sviluppo biologico procedono in modo del tutto regolare nei primi anni di vita. I primi segnali della patologia iniziano a comparire soltanto attorno al periodo della pubertà. L’unico elemento precoce riguarda l’assenza del tipico scatto di crescita adolescenziale. Di conseguenza, i pazienti mantengono un’altezza inferiore alla media rispetto ai coetanei. La diagnosi non viene mai effettuata nell’infanzia, poiché la perdita di capelli e i problemi cutanei si sviluppano solo durante la giovinezza.
Esiste una cura o un trattamento efficace per questa malattia?
Attualmente non esiste una cura risolutiva o definitiva per la sindrome di Werner. La gestione medica si basa esclusivamente su trattamenti sintomatici e preventivi. L’approccio clinico prevede controlli periodici per diagnosticare precocemente il diabete mellito, l’osteoporosi e le malattie cardiovascolari. La cataratta viene corretta mediante intervento chirurgico standard per preservare la vista del paziente. Le ulcere cutanee richiedono cure dermatologiche costanti e medicazioni specializzate. I medici monitorano attentamente anche il rischio oncologico per intervenire tempestivamente sui tumori. La ricerca scientifica sta esplorando nuove terapie geniche e farmaci senolitici per rallentare il decadimento molecolare.
Come viene diagnosticata la progeria di Werner?
La diagnosi inizia con un’accurata valutazione clinica dei sintomi caratteristici del paziente. Il medico osserva la comparsa precoce di cataratta, canizie, alterazioni cutanee e bassa statura. Successivamente si eseguono esami ematochimici per identificare complicanze metaboliche come il diabete mellito. La conferma definitiva della patologia avviene tramite specifici test di genetica molecolare. Questi esami analizzano il DNA del paziente per identificare le mutazioni nel gene WRN. L’analisi genetica è fondamentale per distinguere questa sindrome da altre patologie progeroidi. La diagnosi precoce consente di impostare subito un piano di monitoraggio multidisciplinare per prevenire complicanze.
Qual è il supporto disponibile per le famiglie e i pazienti affetti?
Il supporto per i pazienti e le loro famiglie si articola su più livelli multidisciplinari. Dal punto di vista medico, le strutture ospedaliere offrono assistenza tramite equipe specializzate in malattie rare. Queste reti coordinano visite dermatologiche, cardiologiche, endocrinologiche ed oncologiche periodiche. Il sostegno psicologico è fondamentale per affrontare l’impatto emotivo della diagnosi e del progressivo decadimento fisico. Le associazioni di pazienti e i registri per le malattie rare forniscono orientamento e informazioni utili. Tali organizzazioni aiutano le famiglie ad accedere ai diritti sanitari e alle tutele sociali. Inoltre, esse promuovono la ricerca scientifica e favoriscono il contatto tra comunità scientifica e malati.
Conclusione
La sindrome di Werner rappresenta una sfida complessa che unisce genetica, invecchiamento e vulnerabilità sistemica. La diagnosi precoce risulta fondamentale per impostare tempestivamente un approccio multidisciplinare coordinato. Questo intervento integrato consente di gestire efficacemente le complicanze cardiovascolari, metaboliche e cutanee.
Oggi la ricerca scientifica e le terapie geniche emergenti offrono concreti segnali di speranza per il futuro. Promuovere la sensibilizzazione verso le malattie rare è un dovere collettivo fondamentale. La solidarietà sostiene la scienza e migliora direttamente la qualità di vita dei pazienti. Un messaggio di profonda empatia deve guidare la comunità medica e sociale verso nuovi traguardi terapeutici.
Condividete questo articolo per diffondere una corretta informazione scientifica sulle patologie rare. Contattate il nostro centro specialistico per richiedere una consulenza medica personalizzata o un approfondimento clinico.
Lascia un commento