
Sommario
Scoprire una diagnosi rara cambia improvvisamente la prospettiva di ogni famiglia. La sindrome di Apert è una condizione genetica complessa. Essa colpisce lo sviluppo dello scheletro craniofacciale e delle estremità. Comprendere questa patologia è il primo passo verso una gestione consapevole. L’informazione corretta riduce l’ansia e guida le decisioni mediche. Ogni paziente merita un approccio empatico e basato su prove scientifiche.
Le sfide quotidiane coinvolgono aspetti medici, estetici e relazionali significativi. Un percorso multidisciplinare permette di affrontare i sintomi con efficacia. Questo articolo esplora nel dettaglio le caratteristiche principali della condizione. Troverai risposte chiare sulle cause genetiche e sui trattamenti disponibili. Continua la lettura per approfondire ogni aspetto di questa sindrome rara.
Sindrome di Apert: cos’è e quali sono le sue caratteristiche principali
La sindrome di Apert è una rara patologia genetica congenita. Essa appartiene al gruppo delle craniostenosi sindromiche. Questa condizione altera la conformazione delle ossa del cranio, del volto e delle estremità. Essere vicini ai pazienti richiede grande empatia, sensibilità e competenze specialistiche. Una presa in carico multidisciplinare precoce migliora nettamente la qualità e l’aspettativa di vita. Per ulteriori dettagli clinici scientifici, è possibile consultare la scheda dettagliata fornita dall’Ospedale Pediatrico Bambino Gesù.
L’impatto sulla vita quotidiana varia in base alla gravità delle complicanze individuali. Durante la crescita, i bambini possono affrontare ostruzioni delle vie aeree superiori, otiti ricorrenti e problemi visivi. La gestione di queste difficoltà richiede un solido supporto familiare, medico e scolastico. Interventi mirati e tempestivi favoriscono lo sviluppo motorio e una concreta autonomia personale.
Sintomi principali
Il segno clinico distintivo è la craniostenosi coronale complessa. Si tratta della fusione prematura delle suture ossee del cranio. Questo fenomeno impedisce la normale espansione della testa durante la crescita cerebrale. Conseguentemente si osserva un’evidente ipoplasia del terzo medio del volto. Gli occhi appaiono sporgenti (esoftalmo) e distanziati a causa dell’ipertelorismo oculare.
A livello degli arti superiori e inferiori si verifica la sindattilia simmetrica. Questa rappresenta la fusione ossea e cutanea delle dita delle mani e dei piedi. In ambito neurologico, il restringimento della scatola cranica può provocare ipertensione endocranica. Tale condizione rischia di compromettere le funzioni cognitive se non trattata tempestivamente.
Origine e cause
La causa eziologica risiede in una mutazione genetica specifica. L’alterazione interessa il gene FGFR2, situato sul cromosoma 10. Questo gene codifica per il recettore del fattore di crescita dei fibroblasti. Esso svolge un ruolo cruciale nella regolazione della proliferazione e differenziazione cellulare ossea.
Nella stragrande maggioranza dei casi, la mutazione si verifica de novo. Ciò indica che l’alterazione genetica compare spontaneamente al concepimento senza ereditarietà dai genitori. Quando la mutazione è presente in un genitore, la trasmissione segue un modello autosomico dominante. In questo scenario, sussiste il 50% di probabilità di trasmettere la patologia alla prole.
Importanza della diagnosi precoce
Identificare tempestivamente la patologia è fondamentale per pianificare i trattamenti. La diagnosi precoce, spesso già prenatale o alla nascita, evita danni neurologici irreversibili. Essa permette di programmare i primi interventi chirurgici già nei primi mesi di vita.
Il primo obiettivo medico è la decompressione chirurgica della scatola cranica. Questo intervento riduce la pressione intracranica e protegge lo sviluppo del cervello. La decompressione precoce preserva le capacità visive e facilita la respirazione. Inoltre, la pianificazione tempestiva della separazione delle dita migliora radicalmente la funzionalità manuale del bambino.
Approfondimento sulle caratteristiche cliniche della sindrome di Apert
Per consultare approfondimenti clinici aggiornati sulle malattie rare, è possibile fare riferimento al portale scientifico Orphanet Italia.
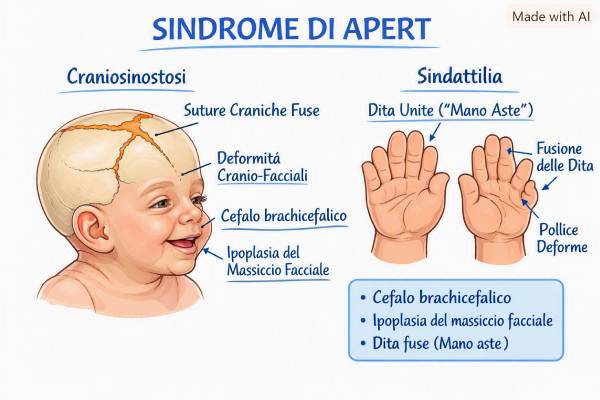
- Cranio e faccia: La fusione precoce delle suture coronali causa turricefalia o brachicefalia. L’aspetto facciale presenta marcata ipoplasia medio-facciale, ipertelorismo acuto e un cavo orale ridotto.
- Dita e mani: La sindattilia simmetrica coinvolge mani e piedi. Si osservano dita uncinate, fusioni ossee complesse e grave limitazione della mobilità articolare.
- Problemi neurologici e cognitivi: Lo sviluppo cerebrale può subire rallentamenti dovuti all’aumento della pressione intracranica. L’entità dei ritardi di apprendimento varia da lieve a moderata secondo la tempestività dei trattamenti.
- Altre caratteristiche associate: Si registrano frequentemente esoftalmo e strabismo. Sono comuni le infezioni ricorrenti all’orecchio medio, la perdita di udito conduttiva e le malformazioni come la palatoschisi.
Come si confronta la sindrome di Apert con altre sindromi craniofacciali?
La diagnosi differenziale è fondamentale nelle craniostenosi sindromiche. La sindrome di Apert condivide alcune anomalie craniche con altre condizioni. Tuttavia presenta un quadro clinico peculiare.
Il confronto principale avviene con le sindromi di Crouzon e Pfeiffer. Tutte derivano da alterazioni dei recettori FGFR. La differenza risiede nella gravità delle malformazioni alle estremità. Nella sindrome di Apert la sindattilia è severa e costante. Nella sindrome di Crouzon le mani sono normali. La sindrome di Pfeiffer mostra pollici e alluci deviatisi ma senza fusioni estese.
Distinguere queste patologie determina la pianificazione chirurgica. Una corretta classificazione guida la prognosi funzionale e il supporto terapeutico.
| Caratteristica | Sindrome di Apert | Sindrome di Crouzon | Sindrome di Pfeiffer |
| Craniostenosi | Presente e grave | Presente | Presente |
| Ipoplasia Facciale | Marcata | Marcata | Variabile |
| Anomalie agli Arti | Sindattilia severa (mani e piedi) | Assenti | Pollici e alluci larghi/deviati |
| Pressione Intracranica | Rischio elevato | Rischio elevato | Rischio moderato-elevato |
| Trattamento Chirurgico | Cranio e separazione dita | Chirurgia craniofacciale | Chirurgia craniofacciale e ortopedica |
Dati e statistiche sulla sindrome di Apert
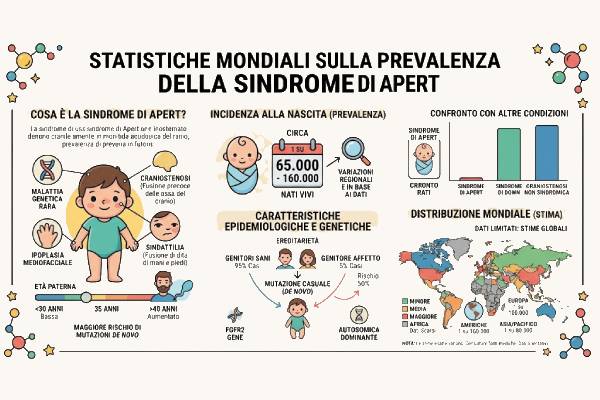
La sindrome di Apert è considerata una patologia estremamente rara. L’incidenza globale è stimata tra 1 caso ogni 65.000 e 1 caso ogni 160.000 nati vivi. In Italia nasce circa un bambino affetto ogni 100.000 nuovi nati. I dati di sorveglianza epidemiologica sono consultabili sul portale del Ministero della Salute.
La distribuzione epidemiologica mostra una perfetta equità. La condizione colpisce maschi e femmine in eguale misura. Non si evidenziano variazioni di prevalenza legate all’origine geografica o all’etnia. Tuttavia, una correlazione statistica dimostrata riguarda l’età paterna avanzata al momento del concepimento. Tale fattore aumenta il rischio di mutazioni spontanee de novo del gene FGFR2.
Tendenze recenti e risultati delle ricerche
Le moderne tecniche di diagnosi prenatale hanno rivoluzionato l’identificazione precoce. L’ecografia tridimensionale e il test genetico molecolare permettono di rilevare le anomalie craniche e la sindattilia già nel secondo trimestre.
I progressi nelle tecniche chirurgiche craniofacciali hanno ridotto la mortalità operatoria a valori inferiori al 1%. Le statistiche attuali indicano che oltre l’80% dei pazienti trattati tempestivamente raggiunge un’ottima integrazione sociale. Essi ottengono livelli d’indipendenza funzionale e una qualità di vita sovrapponibili a quelli della popolazione generale.
FAQ
Quali sono i primi segnali della sindrome di Apert nei neonati?
I primi segnali evidenti nei neonati riguardano le deformazioni della testa e delle mani. La forma del cranio appare allungata verso l’alto a causa della fusione precoce delle suture ossee. Gli occhi risultano particolarmente prominenti e distanziati tra loro. Le dita delle mani e dei piedi si presentano totalmente o parzialmente fuse insieme. Inoltre, il neonato può mostrare difficoltà respiratorie o problemi di suzione durante l’allattamento nei primissimi giorni di vita.
È possibile prevenire questa sindrome?
La prevenzione diretta non è possibile perché si tratta di una patologia genetica causata da una mutazione spontanea. La maggior parte dei casi si verifica in modo del tutto casuale durante il concepimento. Non esistono comportamenti o farmaci in grado di evitare questa alterazione del gene FGFR2. Tuttavia, la consulenza genetica è consigliata per le famiglie con storia pregressa della malattia. I test di diagnosi prenatale consentono di identificare tempestivamente la condizione prima della nascita.
Quali sono le opzioni di trattamento disponibili?
Il trattamento si basa su un percorso multidisciplinare personalizzato centrato sulla chirurgia ricostruttiva. L’intervento al cranio viene eseguito nei primi mesi per allentare la pressione intracranica e permettere lo sviluppo cerebrale. Successivamente si pianificano le operazioni chirurgiche per separare le dita delle mani e dei piedi, migliorando la funzionalità motoria. Terapie complementari come logopedia, fisioterapia e supporto psicologico risultano fondamentali per favorire lo sviluppo globale del bambino e accompagnarlo durante la crescita.
Come influisce la sindrome di Apert sulla crescita e lo sviluppo?
La condizione influisce sia sullo sviluppo fisico sia su quello cognitivo, con variazioni soggettive importanti. La chiusura prematura delle ossa craniche può ostacolare l’espansione del cervello se non corretta tempestivamente. Le malformazioni alle mani e ai piedi limitano temporaneamente la motricità fine. L’udito e la vista richiedono controlli costanti per evitare ritardi nel linguaggio. Con trattamenti chirurgici precoci e percorsi riabilitativi adeguati, la maggior parte dei bambini raggiunge tappe evolutive del tutto soddisfacenti.
Qual è la prognosi a lungo termine per le persone con questa condizione?
La prognosi a lungo termine è nettamente migliorata grazie ai recenti progressi della chirurgia craniofacciale. Con interventi tempestivi, l’aspettativa di vita risulta paragonabile a quella della popolazione generale. La gestione precoce delle complicanze riduce in modo significativo il rischio di ritardi cognitivi gravi. Gli adulti con sindrome di Apert possono condurre una vita autonoma, completare gli studi e inserirsi felicemente nel mondo del lavoro, sostenuti da una rete di cura integrata.
Conclusione
La sindrome di Apert richiede una comprensione profonda delle sue peculiarità cliniche. Tra queste spiccano la craniostenosi e la sindattilia complessa. Un intervento tempestivo e una diagnosi precoce costituiscono la chiave fondamentale per prevenire complicanze gravi.
Il supporto di un team multidisciplinare specializzato garantisce risultati terapeutici ottimali. La ricerca scientifica e le moderne tecniche chirurgiche offrono oggi nuove speranze concretizzandosi in una migliore qualità di vita. Promuovere la conoscenza di questa condizione è essenziale per favorire l’inclusione sociale e abbattere ogni barriera.
Se desiderate un parere medico specialistico o maggiori informazioni sulle opzioni di trattamento disponibili, contattate oggi stesso uno specialista. Prenotate un appuntamento per ricevere assistenza e individuare le soluzioni terapeutiche più adatte alla vostra famiglia.
Lascia un commento