
Sommario
Il Sindrome di Angelman è una rara condizione neurologica d’origine genetica. Riconoscere tempestivamente i suoi sintomi principali può trasformare radicalmente il percorso di assistenza e la qualità di vita del bambino. Molti genitori notano i primi segnali nei primi mesi di vita. Tuttavia, le manifestazioni cliniche vengono spesso confuse con altre alterazioni dello sviluppo. Comprendere esattamente cosa osservare è il primo passo per agire con determinazione e chiarezza.
Navigare una diagnosi complessa richiede una guida accurata e un supporto scientifico costante. Riconoscere i segnali precoci permette di attivare interventi terapeutici tempestivi ed efficaci. Ogni piccolo progresso rappresenta un traguardo fondamentale per la famiglia e per il benessere futuro. Continuare la lettura di questa guida dettagliata aiuterà a chiarire ogni dubbio sul percorso diagnostico, offrendo risposte concrete ed utili per affrontare la condizione con la massima consapevolezza.
Cos’è la sindrome di Angelman e perché conoscere i suoi sintomi è fondamentale
La sindrome di Angelman è una rara condizione neurogenetica .che colpisce lo sviluppo fisico e cognitivo. Essa causa gravi disabilità intellettive, disturbi del movimento e compromissioni del linguaggio. Nonostante la complessità della patologia, i soggetti affetti mostrano spesso un fenotipo comportamentale affettuoso e solare. Per approfondimenti medico-scientifici dettagliati sulla patologia, è possibile consultare la scheda dedicata sulla Fondazione Telethon.
Cos’è la sindrome di Angelman?: Sintesi della condizione e impatto sulla vita quotidiana
L’origine della malattia risiede nell’assenza o nel malfunzionamento del gene UBE3A sul cromosoma 15. Questo gene viene espresso normalmente solo dalla copia ereditata per via materna. Quando questa porzione materna manca o risulta mutata, il cervello non produce la proteina necessaria. L’impatto quotidiano richiede un’assistenza continua e multidisciplinare per la gestione dell’autonomia personale.
Perché è importante riconoscerla in tempo?: Benefici di una diagnosi precoce
Identificare tempestivamente la condizione consente di avviare precocemente percorsi riabilitativi mirati. La fisioterapia e la logopedia precoce aiutano a sviluppare forme alternative di comunicazione. Inoltre, un intervento tempestivo facilita la prevenzione e il controllo delle crisi epilettiche. Questo approccio integrato migliora sensibilmente la gestione complessiva della salute del bambino.
Chi sono le persone più colpite e quando si manifestano i primi segnali?: Età di insorgenza e primi sintomi
La patologia colpisce indistintamente maschi e femmine in tutta la popolazione. Alla nascita i neonati appaiono del tutto privi di anomalie evidenti. I primi segnali compaiono tra i 6 e i 12 mesi con ritardi motori. Successivamente emergono atassia, risate frequenti, assenza di parola e difficoltà nel sonno.
A differenza di altre condizioni come la sindrome di Rett o il disturbo dello spettro autistico, questa malattia presenta marcatori genetici precisi. Una diagnosi differenziale accurata evita trattamenti errati ed orienta subito verso le migliori strategie terapeutiche.
Questo video illustra la storia reale di una famiglia e il loro percorso quotidiano nell’affrontare le sfide legate alla sindrome di Angelman.
Sintomi principali della sindrome di Angelman
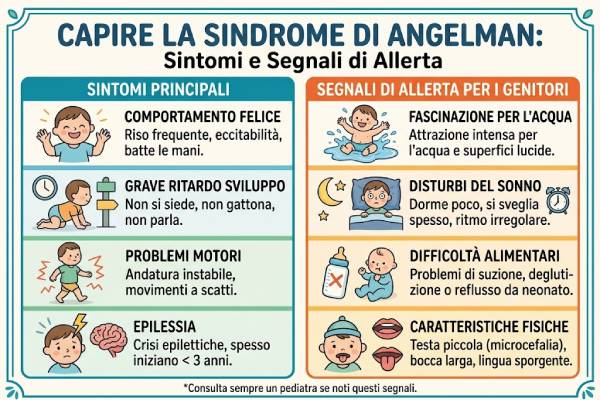
I sintomi principali della condizione influenzano fortemente lo sviluppo e il comportamento. Per indicazioni approfondite e rigorose, è consigliabile consultare il portale scientifico dell’L’Ospedale Pediatrico Bambino Gesù.
- Sviluppo motorio e coordinazione: Si evidenziano marcati ritardi nello sviluppo neuromotorio. I bambini mostrano atassia con movements scattanti e deambulazione a base allargata. Gli evidenti problemi di equilibrio rendono difficili i movimenti volontari.
- Comunicazione e linguaggio: La capacità di parlare risulta gravemente compromessa o completamente assente. Il paziente compensa la mancanza di parola attraverso gesti. Vengono utilizzati con successo sistemi di comunicazione non verbale ed espressiva.
- Comportamento e tratti caratteriali: Il profilo comportamentale è caratterizzato da risate frequenti ed improvvise. I pazienti manifestano atteggiamenti felici ed un’elevata eccitabilità generale. Risultano molto comuni anche spiccata iperattività e breve durata dell’attenzione.
- Caratteristiche fisiche: La facies caratteristica include macrostomia, prognatismo e denti distanziati. Si riscontrano spesso occhi grandi ed occipite piatto. Sono frequenti anche ipopigmentazione cutanea, microcefalia, mani e piedi piccoli.
- Altri sintomi: Fino al novanta percento dei soggetti manifesta convulsioni ed epilessia precoce. Sono frequenti gravi alterazioni del sonno con ridotto fabbisogno di riposo. Si osservano infine iperattività costante ed attrazione viscerale per l’acqua.
Confronto con altre sindromi simili
La diagnosi differenziale è cruciale nei primi anni di vita. Diverse patologie neurologiche e genetiche condividono infatti manifestazioni cliniche simili nelle fasi iniziali. Tuttavia, meccanismi genetici specifici e sintomi caratteristici permettono di distinguere nettamente queste patologie.
Angelman vs. Rett
La sindrome di Rett condivide l’assenza di linguaggio parlato e la presenza di convulsioni. Tuttavia, le bambine con sindrome di Rett mostrano una regressione dopo lo sviluppo iniziale. Presentano inoltre tipici movimenti stereotipati delle mani, assenti in Angelman.
Angelman vs. Sindrome di Prader-Willi
Angelman e Prader-Willi coinvolgono entrambe la regione cromosomica 15q11-q13. La patologia di Prader-Willi deriva però dalla mancanza dell’espressione genica paterna. Clinicamente causa iperfagia ed obesità grave, aspetti opposti alla sindrome di Angelman.
Perché è importante una diagnosi corretta?
Distinguere queste condizioni evita trattamenti inefficaci o potenzialmente dannosi. Una diagnosi precisa orienta la gestione farmacologica dell’epilessia. Permette inoltre di pianificare interventi riabilitativi personalizzati fin dai primi mesi.
| Condizione | Origine Genetica | Caratteristiche Distintive | Fenotipo Comportamentale |
| Sindrome di Angelman | Carenza gene UBE3A materno (15q11-q13) | Atassia, risate frequenti, assenza di parola | Sempre felice, iperattivo, socievole |
| Sindrome di Rett | Mutazione gene MECP2 | Regressione motoria, stereotipie delle mani | Isolamento sociale nelle fasi acute |
| Sindrome di Prader-Willi | Carenza genica paterna (15q11-q13) | Iperfagia, ipotonia infantile, obesità | Tendenza all’ostinazione e ansia |
Dati e statistiche sulla sindrome di Angelman
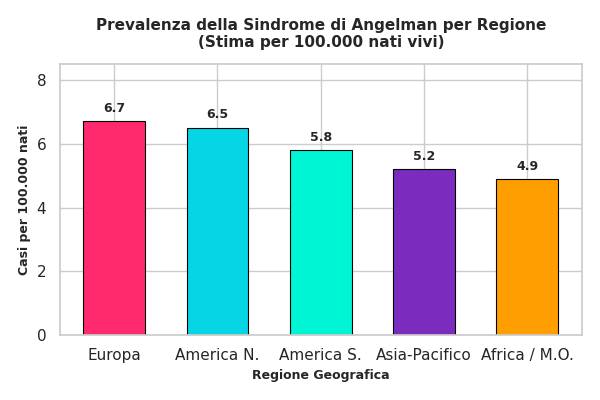
La sindrome di Angelman presenta un’incidenza stimata tra 1 su 12.000 e 1 su 20.000 nati vivi nel mondo. In Italia si stimano circa 3.000-4.000 persone affette da questa patologia rara. I dati epidemiologici dettagliati sono consultabili tramite il portale di riferimento Orphanet Italia.
La diagnosi avviene solitamente tra i 1 e i 4 anni di età. Prima di questa fascia temporale, i segnali clinici risultano sfumati ed aspecifici. La conferma precoce migliora nettamente la qualità della vita familiare. Il supporto sociale comprende interventi riabilitativi personalizzati ed assistenza scolastica dedicata.
L’evoluzione statistica mostra un costante incremento delle diagnosi corrette negli ultimi decenni. La disponibilità di test molecolari avanzati ha ridotto drasticamente i casi non diagnosticati. La ricerca scientifica internazionale sta conoscendo una rapida accelerazione terapeutica.
Aspetti tecnici e approfondimenti clinici
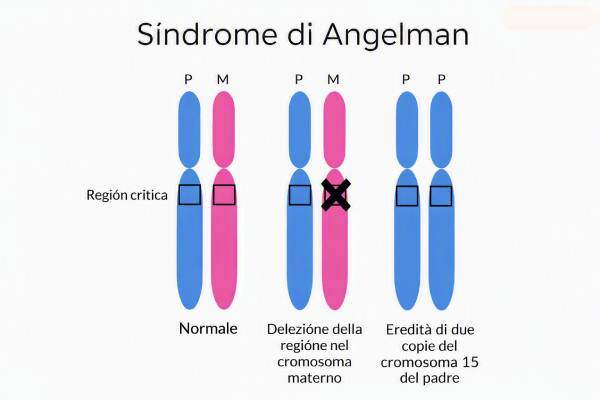
Diagnosi genetica della sindrome di Angelman: Test del DNA, analisi del cromosoma 15
Il percorso diagnostico inizia con l’analisi della metilazione del DNA sul cromosoma 15. Questo test individua circa l’ottanta percento dei casi clinici. Successivamente si eseguono il test FISH e il sequenziamento del gene UBE3A. Tali analisi identificano delezioni, disomia uniparentale materna o mutazioni puntiformi.
Opzioni di trattamento e gestione: Terapie riabilitative, farmaci per le convulsioni, supporto educativo
Non esiste attualmente una cura risolutiva per la patologia. La gestione clinica si avvale di farmaci anticonvulsivanti per controllare le crisi epilettiche. La fisioterapia e la psicomotricità migliorano la coordinazione motoria ed il movimento. La logopedia e la comunicazione aumentativa alternativa supportano l’interazione quotidiana.
Evoluzione nel tempo: Come cambiano i sintomi con l’età, necessità di un supporto continuo
Con la crescita, l’iperattività e i disturbi del sonno tendono progressivamente a ridursi. L’atassia ed i problemi motori rimangono tuttavia presenti nell’età adulta. I pazienti mantengono una spiccata sociabilità e la capacità di comprendere contesti familiari. La necessità di assistenza continua rimane indispensabile durante tutto l’arco della vita.
Nuove ricerche e prospettive future: Terapie geniche e studi in corso
La ricerca scientifica si concentra su terapie avanzate di silenziamento genico. Gli oligonucleotidi antisenso puntano a riattivare la copia paterna dormiente del gene UBE3A. I primi trial clinici mostrano risultati promettenti sulla plastica cerebrale. La terapia genica rappresenta la vera speranza per trattamenti mirati in futuro.
FAQ
Quali sono i primi segnali della sindrome di Angelman nei bambini?
I primi segnali compaiono solitamente tra i sei e i dodici mesi di vita del bambino. I genitori notano un evidente ritardo nello sviluppo delle competenze motorie fondamentali come sedersi, strisciare o gattonare in autonomia. Compaiono movimenti scattanti degli arti, tremori diffusi e una marcata difficoltà nella coordinazione motoria generale. L’assenza di balbettio ed emettere suoni articolati rappresenta un altro indicatore precoce cruciale. Inoltre, si osservano spesso problemi di alimentazione, reflusso gastroesofageo, episodi frequenti di riso improvviso privo di un contesto chiaro e gravi alterazioni del sonno che riducono drasticamente le ore totali di riposo notturno necessario.
La sindrome di Angelman può essere diagnosticata prima dei primi sintomi?
La diagnosi prima della comparsa dei sintomi è rara nella pratica clinica ordinaria quotidiana. Alla nascita, i neonati non presentano tratti fisici distintivi o anomalie cliniche evidenti. Un’identificazione precoce o prenatale avviene principalmente se in famiglia esistono già casi noti della patologia o anomalie cromosomiche pregresse. In questi casi specifici, la diagnosi si effettua mediante esami invasivi come l’amniocentesi o il prelievo dei villi coriali durante la gravidanza. In assenza di familiarità, la ricerca genetica viene avviata solo quando il pediatra rileva i primi ritardi nello sviluppo neuromotorio o la comparsa inattesa di crisi epilettiche nei primi mesi.
Quali sono le cause genetiche principali di questa condizione?
La causa principale della patologia risiede nell’assenza di espressione del gene UBE3A situato sul cromosoma 15. In condizioni normali, questo specifico gene risulta attivo esclusivamente sulla copia ereditata dalla madre nei tessuti cerebrali. La causa genetico-molecolare più comune, presente nel settanta percento dei casi, è una delezione della regione materna 15q11-q13. Altre cause possibili includono mutazioni intrageniche del gene UBE3A, la disomia uniparentale paterna (dove entrambe le copie del cromosoma 15 provengono dal padre) o difetti nell’imprinting genetico. Tutti questi meccanismi determinano la totale assenza della proteina UBE3A funzionale necessaria per il corretto sviluppo del sistema nervoso centrale.
Esistono cure o terapie efficaci per migliorare la qualità di vita?
Attualmente non esiste una cura definitiva capace di guarire completamente questa patologia genetica. Tuttavia, un piano di intervento multidisciplinare tempestivo migliora notevolmente la qualità della vita del paziente. La gestione medica include l’uso di farmaci anticonvulsivanti per il controllo rigoroso delle crisi epilettiche e terapie per stabilizzare il sonno. La fisioterapia e la terapia occupazionale favoriscono l’equilibrio e la coordinazione motoria. La logopedia, affiancata dalla comunicazione aumentativa alternativa, permette al bambino di esprimere bisogni e desideri senza l’uso della parola. La psicomotricità aiuta infine a canalizzare l’iperattività e a migliorare l’interazione sociale con l’ambiente circostante.
Come può aiutare la famiglia nel percorso di supporto e cura?
La famiglia svolge un ruolo centrale e insostituibile nel percorso riabilitativo quotidiano del bambino. Creare un ambiente domestico strutturato, sicuro e stimolante aiuta a ridurre l’iperattività e l’ansia. L’applicazione costante delle tecniche di comunicazione aumentativa apprese durante la logopedia facilita l’interazione sociale continua in casa. È fondamentale collaborare strettamente con medici, terapisti ed educatori per garantire continuità terapeutica. Inoltre, entrare in contatto con associazioni di pazienti offre un prezioso supporto emotivo e pratico ai genitori. Condividere esperienze con altre famiglie aiuta ad affrontare con maggiore consapevolezza e serenità le sfide quotidiane legate alla gestione della sindrome.
Conclusione
Riconoscere tempestivamente i sintomi della sindrome di Angelman è fondamentale per il futuro del bambino. Dalle difficoltà motorie all’assenza di linguaggio, ogni segnale orienta verso una diagnosi precoce. Un percorso multidisciplinare personalizzato garantisce una gestione ottimale della salute e dello sviluppo. Oggi la ricerca scientifica apre prospettive concrete grazie alle terapie geniche emergenti. Promuovere la sensibilizzazione e condividere informazioni veritiere rafforza la comunità e sostiene le famiglie.
Lascia un commento